La tecnovigilancia en Perú combina un plazo crítico de 24 horas para las sospechas graves con una investigación que exige reconstruir qué ocurrió con el dispositivo. El reto no termina en enviar el formato: el establecimiento debe conservar información, hacer seguimiento y aportar evidencia suficiente para entender el incidente. Para el comité y el equipo técnico, esto implica conectar el reporte con el paciente, el dispositivo, su uso, sus antecedentes técnicos y las acciones adoptadas.
Qué es la tecnovigilancia en Perú y quién la regula
La tecnovigilancia en Perú reúne las actividades destinadas a detectar, evaluar, investigar y prevenir riesgos asociados con dispositivos médicos durante su uso.
La Dirección General de Medicamentos, Insumos y Drogas (DIGEMID) es la Autoridad Nacional de Productos Farmacéuticos, Dispositivos Médicos y Productos Sanitarios. Dentro de ella, el Centro Nacional de Farmacovigilancia y Tecnovigilancia (CENAFyT) cumple la función técnica de vigilar la seguridad de estos productos y coordinar a los integrantes del sistema.
Farmacovigilancia y tecnovigilancia forman parte de un mismo sistema peruano. La NTS 123 establece actividades para autoridades, centros de referencia, establecimientos de salud, profesionales y titulares de registro sanitario.
Marco normativo de la tecnovigilancia en Perú
| Norma | Qué regula |
|---|---|
| Ley 29459, art. 35 | Establece que DIGEMID conduce el Sistema Peruano de Farmacovigilancia y Tecnovigilancia. |
| D.S. 016-2011-SA | Regula el registro, control y vigilancia sanitaria de productos farmacéuticos, dispositivos médicos y productos sanitarios. |
| D.S. 013-2014-SA | Establece disposiciones sobre los integrantes y objetivos del Sistema Peruano de Farmacovigilancia y Tecnovigilancia. |
| R.M. 539-2016/MINSA | Aprueba la NTS N.° 123-MINSA/DIGEMID-V.01, con actividades, responsables y plazos. |
| Documentos de orientación DIGEMID | Desarrollan herramientas para evaluación de causalidad y AMFE aplicado a tecnovigilancia proactiva. |
Incidentes adversos con dispositivos médicos y criterios de gravedad
Un incidente adverso es un evento asociado al uso de un dispositivo médico del que se sospecha una relación causal y que puede producir una consecuencia clínica no intencionada.
La notificación peruana no se limita a describir que “el equipo falló”. El formato de DIGEMID solicita identificar el dispositivo, describir lo ocurrido, clasificar el incidente, señalar la consecuencia y documentar las acciones correctivas y preventivas iniciadas.
La NTS 123 no desarrolla criterios de gravedad. El formato de DIGEMID pide clasificar la sospecha como leve, moderada o grave y registrar su consecuencia. Como referencia institucional, la Directiva 006-GG-ESSALUD-2026 considera grave el incidente que:
- pone en riesgo la vida o causa la muerte;
- requiere hospitalización o la prolonga;
- produce invalidez o incapacidad permanente o significativa;
- provoca una perturbación, riesgo o muerte fetal, o una anomalía congénita.
Plazos de notificación de incidentes adversos en Perú
Los establecimientos de salud deben reportar las sospechas graves dentro de 24 horas y las leves o moderadas en un plazo no mayor de 15 días calendario.
La NTS 123 establece este flujo para los establecimientos de salud públicos y privados:
| Clasificación | Plazo del establecimiento de salud | Flujo |
|---|---|---|
| Grave | Dentro de 24 horas de conocido el caso | Centro de Referencia Regional o Institucional correspondiente |
| Leve | Hasta 15 días calendario | Centro de Referencia Regional o Institucional correspondiente |
| Moderado | Hasta 15 días calendario | Centro de Referencia Regional o Institucional correspondiente |
Hay una diferencia que conviene no perder de vista. La NTS también establece plazos para el profesional de salud que detecta el caso. En establecimientos con internamiento, debe notificar al Comité de Farmacovigilancia y Tecnovigilancia; en establecimientos sin internamiento, al responsable correspondiente. Para profesionales, la NTS señala 24 horas para sospechas graves y hasta 72 horas para leves o moderadas.
Aclaraciones sobre los plazos y procedimientos de la NTS 123
Algunas prácticas se confunden con los plazos de la NTS 123. Estas son las diferencias que conviene tener claras:
| Se suele decir… | Lo que establece la NTS 123 |
|---|---|
| Los incidentes graves se reportan en 72 horas. | 24 horas para el establecimiento. Las 72 horas corresponden al profesional de salud cuando notifica un caso leve o moderado. |
| Los casos no graves se incluyen en un consolidado trimestral. | Para el establecimiento, los incidentes leves y moderados se remiten en un máximo de 15 días calendario. El informe trimestral corresponde a los centros de referencia. |
| Hay que enviar un “reporte en cero”. | La NTS 123 no identifica expresamente una obligación de presentar un “reporte en cero”. |
| Se debe designar un “referente de tecnovigilancia”. | La norma contempla un Comité de Farmacovigilancia y Tecnovigilancia para establecimientos con internamiento y un responsable de farmacovigilancia y tecnovigilancia para los que no tienen internamiento. |
| La NTS trae todos los formatos como anexos. | La NTS remite a los formatos aprobados por la ANM, que se gestionan mediante los instrumentos establecidos por DIGEMID. |
Quién debe notificar una sospecha de incidente adverso
El profesional que detecta el caso debe notificarlo por la vía que le corresponde. Si trabaja en un establecimiento de salud, este organiza el flujo y remite la información al centro de referencia; si ejerce de forma independiente, notifica al Centro de Referencia Regional de su jurisdicción.
La NTS establece que los profesionales de salud deben detectar, registrar y notificar las sospechas que conozcan durante su actividad con pacientes. En establecimientos con internamiento, el reporte llega al Comité de Farmacovigilancia y Tecnovigilancia.
En establecimientos sin internamiento, la NTS exige designar un responsable de farmacovigilancia y tecnovigilancia con capacitación en estas actividades.
Para los establecimientos con internamiento, la composición mínima del comité indicada por la NTS incluye:
- Médico cirujano, de preferencia médico internista.
- Químico(a) farmacéutico(a) responsable de farmacovigilancia y tecnovigilancia de la farmacia del establecimiento.
- Licenciado(a) en enfermería.
- Responsable de epidemiología.
- Responsable de la Oficina de Calidad o quien haga sus veces.
La NTS 123 no incluye al ingeniero biomédico entre los integrantes mínimos del comité. Esto no impide su participación: el establecimiento debe poder aportar la información técnica que solicite DIGEMID y dar seguimiento a cada notificación.
En su documento de orientación AMFE de agosto de 2024, DIGEMID recomienda incorporar a un profesional de ingeniería clínica, o quien cumpla sus funciones, en el equipo multidisciplinario que analiza dispositivos médicos de clase III y IV. Su conocimiento técnico contribuye a identificar fallas potenciales y prevenir incidentes adversos.
Fuente • Orientación AMFE de DIGEMID, página 11
Información que pide DIGEMID para reportar un dispositivo médico
El establecimiento debe mantener la confidencialidad de las notificaciones (NTS 6.8.f), y el formato está marcado como confidencial. Los canales electrónicos NotiMED y NotiVAC de DIGEMID son para medicamentos y vacunas; para dispositivos médicos se usa el formato publicado por DIGEMID.
El instructivo diferencia los datos imprescindibles de los que se consignan cuando corresponden y se dispone de la información. Para identificar el dispositivo, considera imprescindibles el nombre común, el registro sanitario, el lote y la fecha de expiración. Marca, nombre comercial, modelo, serie y fecha de fabricación se completan cuando corresponden y están disponibles. También contempla indicar si un dispositivo de un solo uso fue utilizado más de una vez, cuando aplique.
Consultar el formato de notificación y su instructivo de DIGEMID
| Bloque | Información relevante |
|---|---|
| Identificación del paciente | Imprescindibles: iniciales, edad y sexo. Historia clínica o DNI y diagnóstico principal o CIE-10: cuando corresponden y están disponibles. |
| Datos del dispositivo | Imprescindibles: nombre común, registro sanitario, lote y fecha de expiración. Nombre comercial o marca, modelo, serie y fecha de fabricación: cuando corresponden y están disponibles. |
| Fabricante y cadena de suministro | Nombre y país del fabricante y del sitio de fabricación, e importador o distribuidor: cuando corresponden y están disponibles. |
| Descripción del incidente | Fecha de ocurrencia, temporalidad respecto al uso del dispositivo, tipo de afectado y descripción del problema y sus consecuencias. Datos imprescindibles. |
| Clasificación y consecuencias | Clasificación leve, moderada o grave y consecuencias observadas. Datos imprescindibles. |
| Causa probable | Causa que se sospecha: calidad, error de uso, almacenamiento, mantenimiento, ambiente, condición del paciente u otra. Dato imprescindible; no equivale a una causalidad confirmada. |
| Acciones tomadas | Medidas correctivas y preventivas iniciadas o planteadas para contrarrestar el incidente. Datos imprescindibles. |
| Datos del notificador y lugar | Imprescindibles: nombre, profesión u ocupación, teléfono y correo del notificador, y nombre de la institución. Dirección, ciudad, región y contactos institucionales: cuando corresponden y están disponibles. |
| Dispositivo de un solo uso | Indicar si fue utilizado más de una vez, cuando corresponde y se dispone de la información. |
El formato define "mantenimiento" como un mantenimiento rutinario o periódico inadecuado que causa mal funcionamiento o falla del dispositivo.
Los datos del dispositivo, en una sola vista
En QS buscas el equipo por número de serie y abres su Historia Clínica Tecnológica: marca, modelo y serie, documentos adjuntos como el registro sanitario y los certificados metrológicos, cronogramas y órdenes ejecutadas.
Conoce el control de activos de QSCómo investigar un incidente con un dispositivo médico
La investigación debe reconstruir qué ocurrió, qué dispositivo estuvo involucrado y qué evidencia permite evaluar sus posibles causas.
El formato e instructivo de evaluación de causalidad de DIGEMID orienta la revisión del mantenimiento y la calibración, cuando correspondan, así como de las condiciones de uso y la capacitación del operador. Esta última debe sustentarse con los documentos que la acrediten.
Consultar el formato e instructivo de evaluación de causalidad
Lista de verificación para investigar un incidente
| Paso | Qué revisar | Evidencia clave |
|---|---|---|
| 1. Verificar la notificación | Comunicación al responsable correspondiente y reporte dentro del plazo aplicable, sin demorar las medidas inmediatas de protección. | Registro del envío, fecha y hora y constancia de recepción disponible. |
| 2. Asegurar la información | Fecha, afectado, dispositivo y descripción del incidente. | Reporte original, fotografías, alarmas y registros. |
| 3. Identificar el equipo | Modelo, lote, número de serie y registro sanitario. | Etiqueta, documentación y hoja de vida del equipo. |
| 4. Revisar el historial técnico | Mantenimientos, fallas, repuestos, calibraciones e intervenciones. | Órdenes de servicio, certificados y documentos técnicos. |
| 5. Analizar las condiciones de uso | Uso previsto, ambiente, accesorios, consumibles y capacitación. | Manuales, registros de capacitación y reportes previos. |
| 6. Evaluar la causalidad | Evidencia que permita relacionar el dispositivo con el incidente. | Metodología de evaluación de causalidad de DIGEMID. |
| 7. Definir acciones | Medidas correctivas, preventivas y seguimiento. | Acciones documentadas y evidencias de cumplimiento. |
Antes de cerrar la investigación, verifica:
- Notificación oportuna: Se comunicó la sospecha al comité, responsable o centro de referencia correspondiente y se conserva evidencia del envío dentro del plazo normativo aplicable.
- Identificación inequívoca: El dispositivo está identificado con los datos de su rotulado y documentación; se registraron marca, modelo, serie y lote según corresponda.
- Cadena de evidencias: Se conservaron fotografías, empaques, etiquetas y demás pruebas relevantes, según el caso.
- Trazabilidad técnica: Se revisaron la hoja de vida del equipo y su historial de mantenimiento, cuando corresponde.
- Contexto operativo: Se analizaron las condiciones ambientales, el uso previsto y la capacitación del operador.
- Sustento de hipótesis: Las conclusiones están respaldadas por evidencia objetiva y se identificaron los aspectos que requieren información adicional.
- Evaluación de causalidad: Se documentó el análisis con las herramientas de DIGEMID aplicables al caso.
- Plan preventivo: Se definieron acciones, responsables y seguimiento para evaluar su eficacia.
¿Puedes demostrar que el operador estaba capacitado en ese equipo?
Con el módulo de Capacitaciones de QS, cada entrenamiento queda vinculado al tipo de equipo. La asistencia se toma por QR (nombre, cargo, documento y firma) y genera un acta lista para presentar.
Ver cumplimiento y seguridad en QSLa ingeniería biomédica en la tecnovigilancia
La ingeniería biomédica aporta la evidencia necesaria para entender el comportamiento técnico del dispositivo y relacionarlo con su historial.
Esto no significa trasladar la responsabilidad de tecnovigilancia al área técnica. El comité y los responsables definidos por la institución mantienen sus funciones. La ingeniería aporta información sobre el activo, las intervenciones realizadas y las condiciones técnicas que pueden ser relevantes para la investigación.
Una conexión efectiva puede seguir esta secuencia:
- Reporte del incidente: Comunicación inicial por el personal que detecta el caso y verificación de la notificación dentro del plazo aplicable.
- Identificación del equipo: Registro de marca, modelo, serie y lote, según corresponda, y medidas para controlar el riesgo y conservar evidencia.
- Consulta del historial: Revisión de la hoja de vida técnica del activo.
- Revisión de intervenciones: Análisis de los últimos mantenimientos o calibraciones, cuando correspondan.
- Análisis de recurrencia: Revisión de reportes anteriores del mismo dispositivo, modelo o lote.
- Evidencia técnica: Documentación de los hallazgos para el comité o responsable correspondiente.
- Acciones correctivas y preventivas: Medidas según el riesgo identificado, que pueden incluir retiro del uso o cuarentena, comunicación con el proveedor y ajuste de protocolos.
Cuando estos pasos están desconectados, el equipo puede terminar reconstruyendo manualmente información desde correos, Excel, órdenes impresas y archivos de proveedores.
Cuando están relacionados, el comité puede concentrarse más en evaluar la información disponible.
La gestión digital también puede apoyar la tecnovigilancia proactiva. La metodología de análisis de modos de falla y efectos (AMFE) de DIGEMID permite identificar y gestionar riesgos asociados con dispositivos médicos antes de que se materialicen en un incidente.
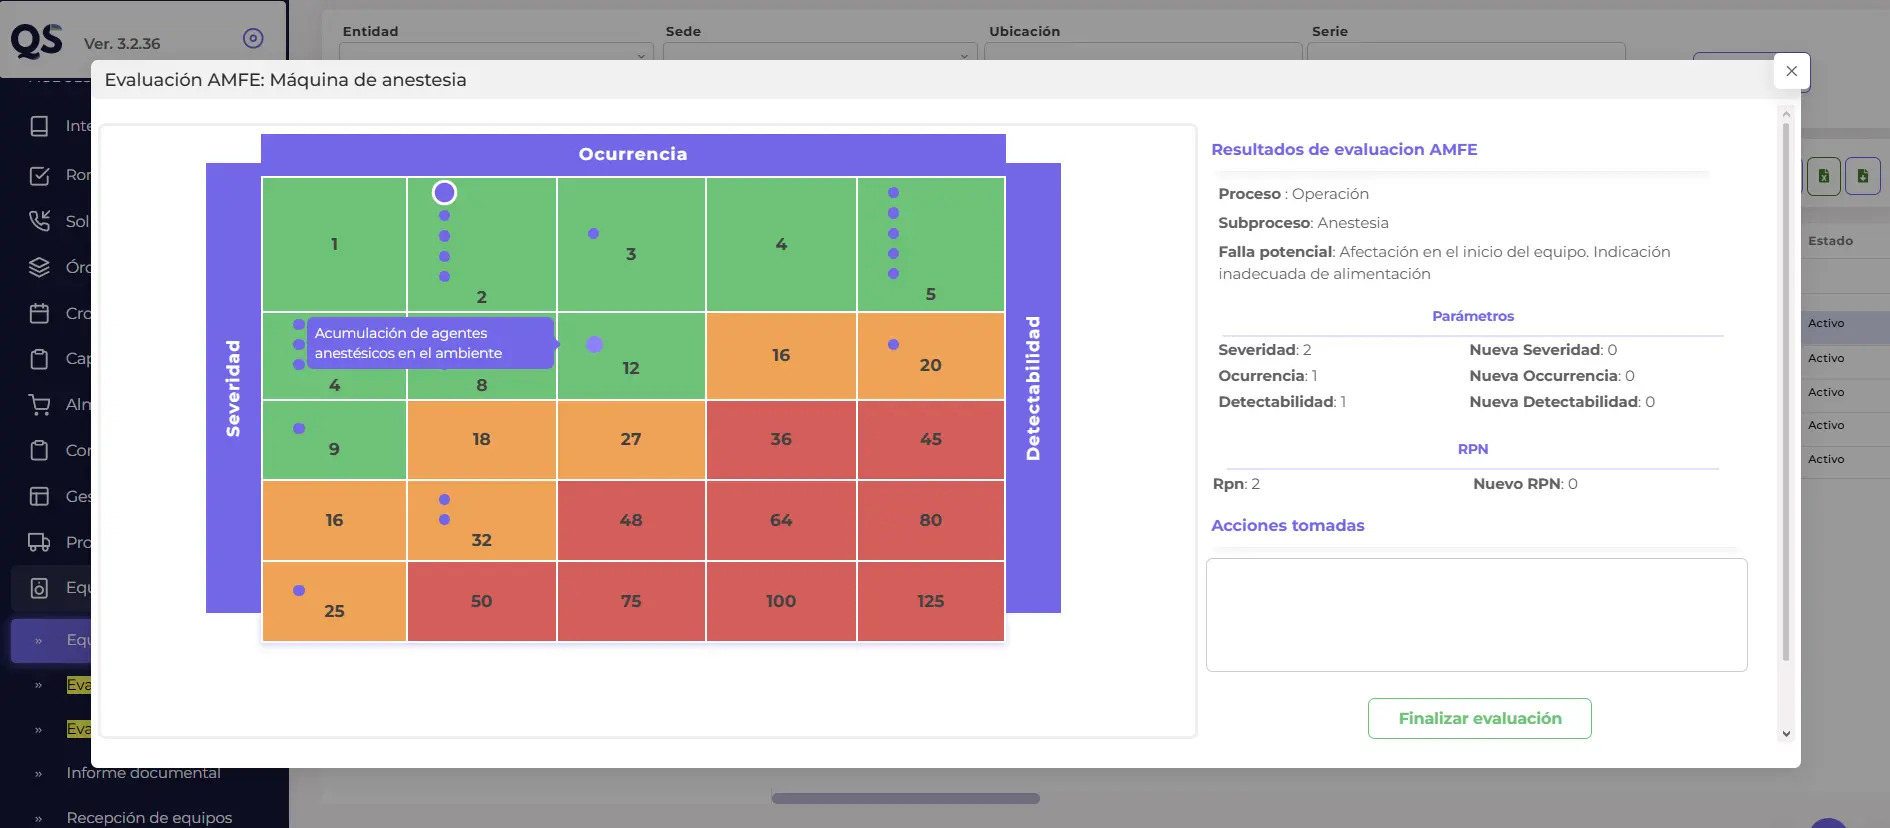
Del incidente aislado al patrón
En QS, el evento adverso queda ligado al equipo, con su historial de órdenes al lado. La solicitud de falla puede marcarse como asociada a un evento adverso, y la matriz AMFE se trabaja por tipo de equipo.
QS no reemplaza la notificación oficial ni genera el formato de DIGEMID.
Agenda una demo de tecnovigilanciaAporte de un CMMS a la tecnovigilancia en Perú
Un CMMS puede aportar trazabilidad sobre la información técnica del dispositivo, pero no reemplaza el criterio del comité ni las obligaciones establecidas por la NTS 123.
En QS, el aporte se concentra en conectar procesos que normalmente se consultan por separado:
- Hoja de vida digital: Historial centralizado del equipo médico, con manuales, documentación y antecedentes técnicos.
- Órdenes de servicio: Registro de las intervenciones realizadas y de la evidencia disponible sobre cada equipo.
- Solicitudes de falla: Identificación de las solicitudes vinculadas con una sospecha de incidente adverso.
- Tecnovigilancia: registro estructurado del evento vinculado al equipo, análisis de recurrencia y matriz AMFE por tipo de equipo.
- Capacitaciones: registro de capacitaciones por tipo de equipo para el personal asistencial, con asistencia por QR, evaluación y acta firmada.
- Cronogramas: Programación de mantenimientos preventivos y calibraciones, con avisos de vencimiento.
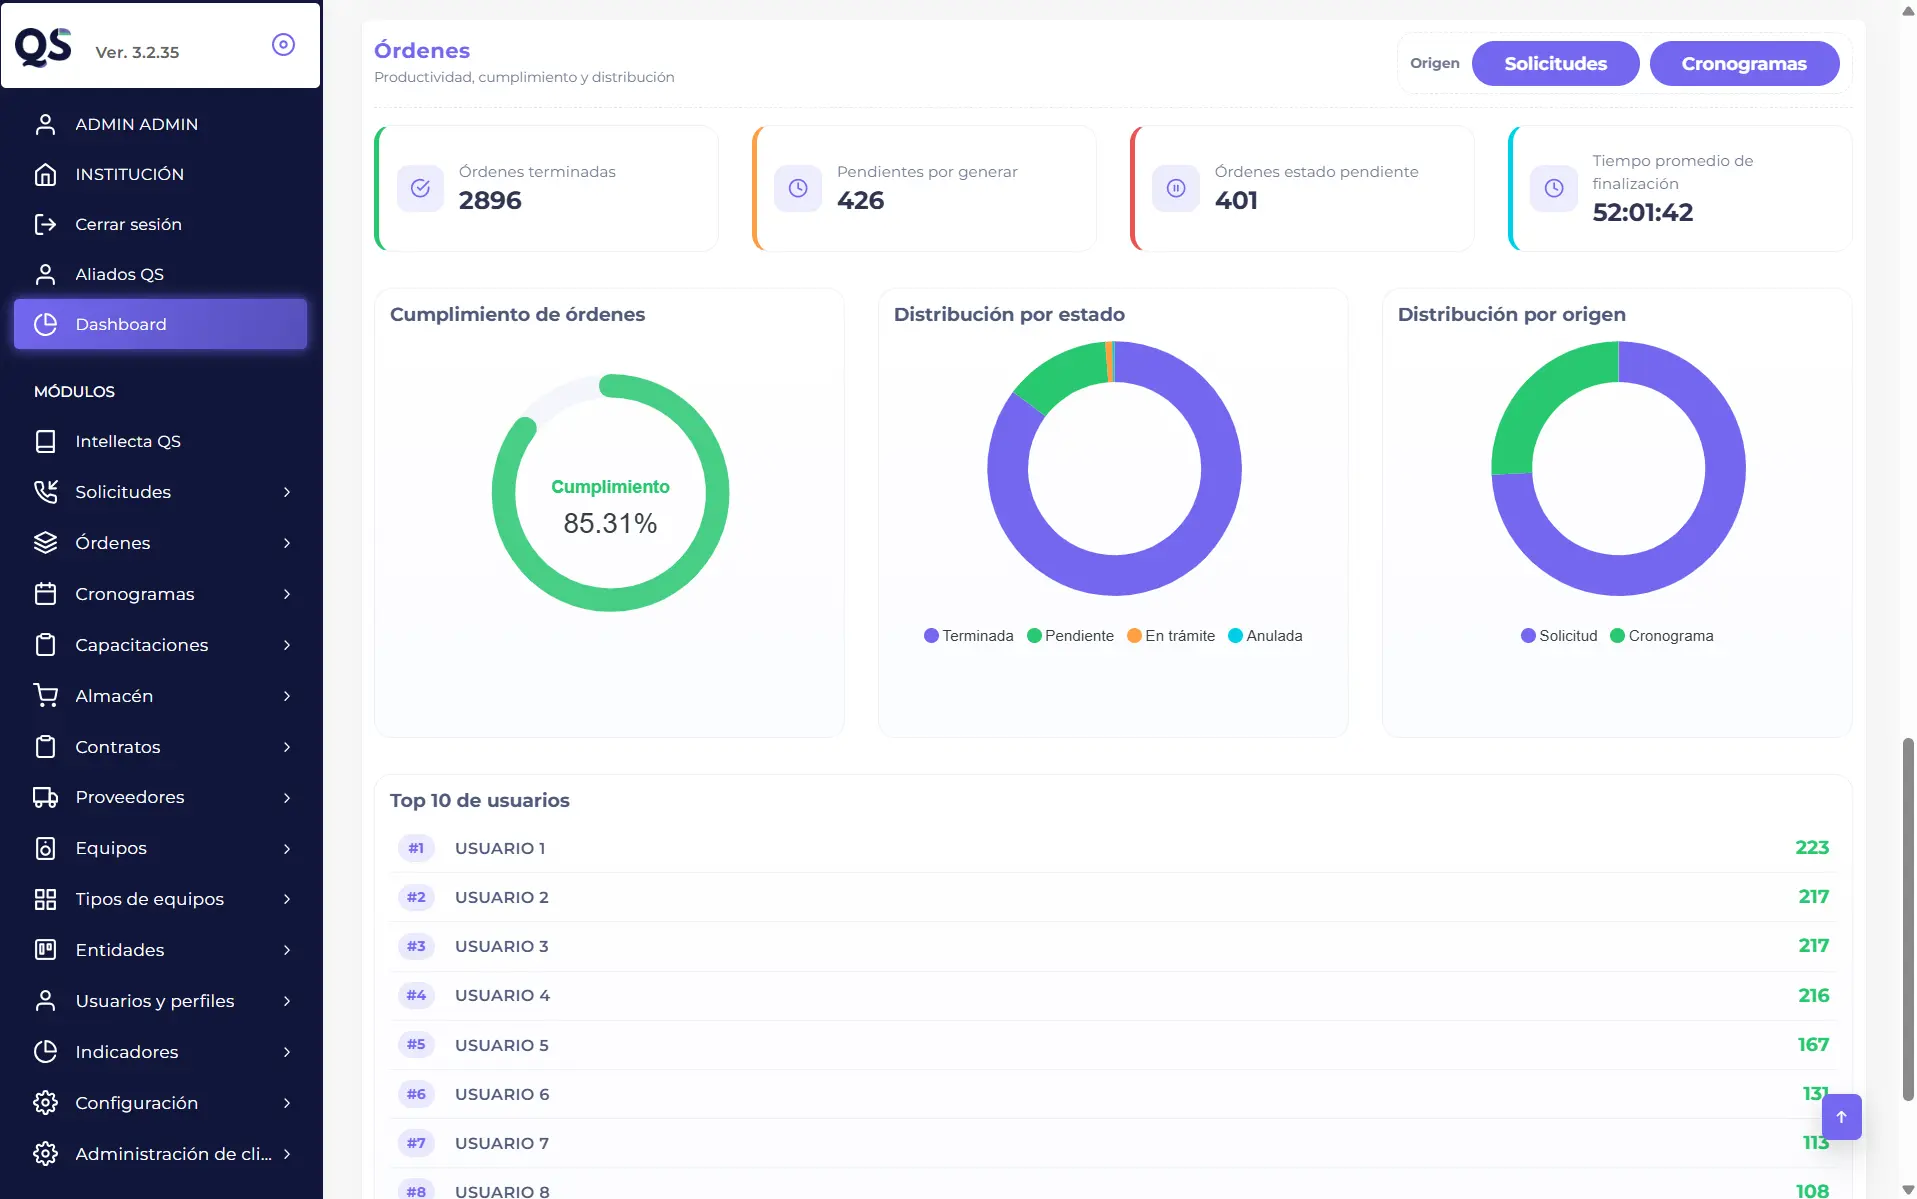
- Indicadores clave: Información de tecnovigilancia, cumplimiento, productividad y costos.
Preguntas frecuentes
Plazo para reportar incidentes leves o moderados
El establecimiento de salud debe remitir las sospechas leves o moderadas en un plazo no mayor de 15 días calendario al Centro de Referencia Regional o Institucional que corresponda.
Envío de reportes a DIGEMID según el notificante
Depende de quién realiza la notificación. Los establecimientos de salud remiten sus reportes al Centro de Referencia Regional o Institucional correspondiente. Los profesionales de la salud que ejercen de manera independiente notifican al Centro de Referencia Regional de su jurisdicción. Los titulares de registro sanitario o de certificado de registro sanitario remiten la información al Centro Nacional de Farmacovigilancia y Tecnovigilancia (CENAFyT) de DIGEMID, siguiendo los procedimientos aplicables.
Información del dispositivo en el reporte
El instructivo considera imprescindibles el nombre común del dispositivo, el registro sanitario, el lote y la fecha de expiración. El nombre comercial o marca, modelo, serie, fecha de fabricación y datos de la cadena de suministro se consignan cuando corresponden y están disponibles. También se informa, cuando aplica, si un dispositivo de un solo uso fue utilizado más de una vez.
Participación de ingeniería biomédica en la investigación
La ingeniería biomédica puede aportar el historial de mantenimiento, fallas, intervenciones y condiciones técnicas necesarias para evaluar el incidente. La NTS 123 no la incluye en la composición mínima del comité. Por su parte, la orientación AMFE de DIGEMID recomienda incorporar un profesional de ingeniería clínica, o quien cumpla sus funciones, al equipo multidisciplinario que analiza dispositivos de clase III y IV. Es una recomendación para ese análisis de riesgos.
Evidencia técnica para una investigación trazable
La tecnovigilancia en Perú exige responder rápido cuando ocurre una sospecha grave, pero también exige capacidad para reconstruir el caso y darle seguimiento.
La NTS 123 establece responsabilidades concretas para profesionales, establecimientos, comités, centros de referencia y titulares de registro sanitario. En ese flujo, la calidad de la evidencia técnica puede marcar la diferencia entre un reporte aislado y una investigación trazable.
Para ingeniería biomédica, esto implica mantener disponible la historia técnica del equipo: qué activo estuvo involucrado, qué intervenciones recibió, qué fallas presentó, quién lo utilizó, qué documentación existe y qué acciones se tomaron.
QS puede ayudar a centralizar esa información mediante su HCT, órdenes de servicio, solicitudes, cronogramas, capacitaciones, registro de eventos y herramientas de tecnovigilancia.
Si tu equipo tuviera que reconstruir hoy el expediente técnico de un dispositivo involucrado en un incidente, ¿cuánto tardaría en reunir toda la evidencia?
Solicitar demo de QS CMMSIngeniería Clínica
Conecta con la Comunidad de Ingeniería Clínica en Latam y mantente actualizado con noticias, eventos y tendencias que están transformando la gestión tecnológica en salud. Una comunidad creada por QS, software biomédico en Colombia.