La tecnovigilancia en Ecuador se rige actualmente por una norma publicada en 2023 que sustituyó el marco de 2017. La diferencia importa: cambian las estructuras responsables, los criterios de reporte y los plazos. Esta guía resume qué exige la ARCSA, cuándo reportar, qué conservar durante cinco años y cómo separar tecnovigilancia de mantenimiento biomédico.
¿Qué es la tecnovigilancia y quién la regula en Ecuador?
La tecnovigilancia es el conjunto de actividades destinadas a identificar, recopilar, evaluar y gestionar eventos adversos asociados con dispositivos médicos de uso humano, con el objetivo de detectar riesgos y reducir su impacto sobre pacientes y usuarios. Así la define funcionalmente la normativa ecuatoriana, que también incorpora la vigilancia poscomercialización.
En Ecuador, la autoridad operativa para este sistema es la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria (ARCSA). Dentro de su estructura funciona el Centro Nacional de Tecnovigilancia (CNTV), que actúa como núcleo del Sistema Nacional de Tecnovigilancia (SNTV), recibe y evalúa reportes y mantiene la información correspondiente.
El Ministerio de Salud Pública forma parte del SNTV y participa en estrategias, planes, programas de información, educación y comunicación. Sin embargo, la estructura específica de tecnovigilancia está organizada dentro de ARCSA mediante el CNTV y las Unidades Zonales de Tecnovigilancia.
Una gestión de tecnovigilancia sólida conecta el reporte regulatorio con la evidencia clínica y técnica necesaria para dar seguimiento a cada caso.
La norma vigente: Resolución ARCSA-DE-2023-016-AKRG
La norma que debe tomarse como referencia es la Resolución ARCSA-DE-2023-016-AKRG, publicada en el Registro Oficial Suplemento N.° 334 el 19 de junio de 2023. El Registro Oficial identifica esta resolución como la normativa técnica sustitutiva para el control y funcionamiento del Sistema Nacional de Tecnovigilancia y actualmente figura como vigente.
El cambio no es menor. La disposición derogatoria de la resolución derogó expresamente la Resolución ARCSA-DE-003-2017-CFMR, publicada en 2017. Por eso, documentos, capacitaciones o artículos que todavía presentan la resolución de 2017 como norma vigente deben revisarse antes de utilizarlos para definir un procedimiento interno.
La actualización también buscó armonizar los criterios nacionales con referencias internacionales. En sus considerandos, ARCSA señala expresamente la incorporación de aspectos relevantes de las guías de la Organización Panamericana de la Salud (OPS) y del International Medical Device Regulators Forum (IMDRF), además de referencias regulatorias regionales y de alta vigilancia sanitaria.
La resolución establece, además, que los formatos de reporte deben desarrollarse y actualizarse tomando como referencia guías de OPS, IMDRF y otras agencias reguladoras reconocidas.
La diferencia con la farmacovigilancia es directa: la tecnovigilancia se ocupa de los riesgos asociados a dispositivos médicos; la farmacovigilancia se centra en medicamentos. Para un responsable técnico, separar ambos sistemas evita aplicar procedimientos o plazos equivocados.
¿Quién debe reportar y en qué plazo?
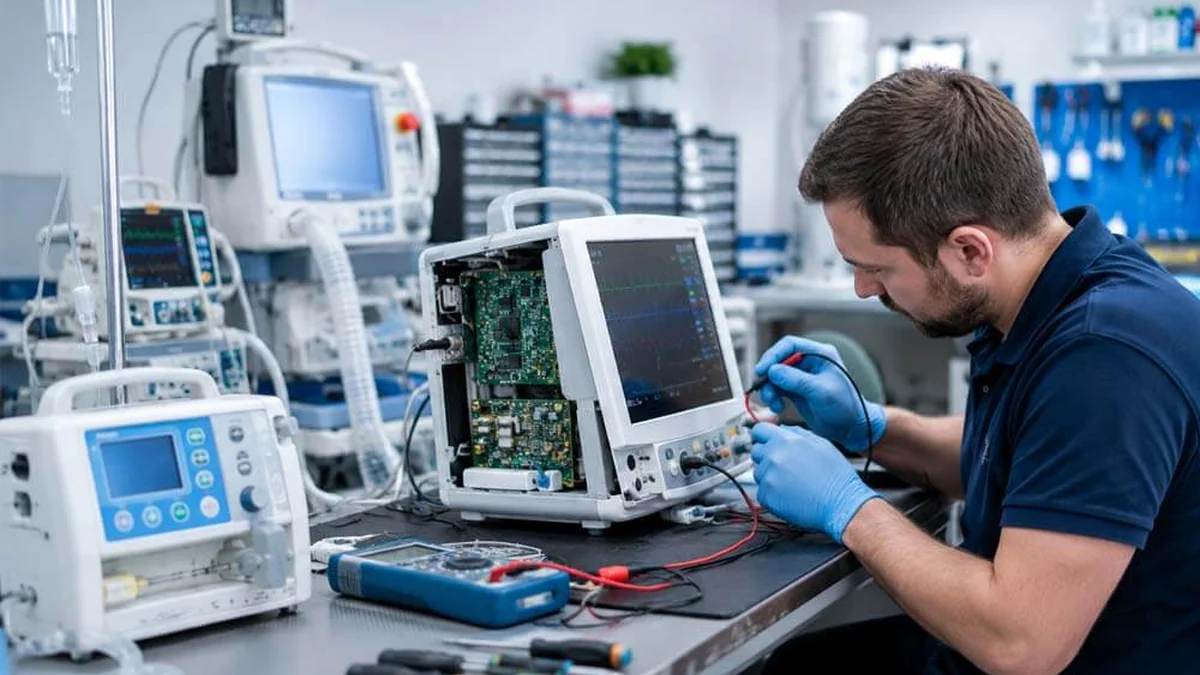
La obligación de notificar no tiene un único plazo. El artículo 29 diferencia el tiempo disponible según la gravedad del evento. Este punto es fundamental para evitar uno de los errores más frecuentes sobre ARCSA tecnovigilancia: afirmar que todos los eventos deben reportarse en 48 horas. La norma no dice eso.
| Gravedad del evento | Plazo de notificación |
|---|---|
| Amenaza grave para la salud pública | 48 horas desde la confirmación |
| Muerte o deterioro grave (temporal o permanente) | 10 días desde la confirmación |
| Otros eventos adversos reportables | 30 días desde la confirmación |
| Reporte de investigación final | Hasta 6 meses (prorrogable) |
La diferencia debe reflejarse en el procedimiento interno. Una amenaza grave para la salud pública tiene un plazo de 48 horas desde su confirmación. Cuando existe muerte o deterioro grave temporal o permanente, el plazo es de 10 días. Para los demás eventos que cumplen los criterios de reporte, son 30 días. El informe final de investigación tiene un plazo máximo de 6 meses, con posibilidad de una prórroga adicional bajo las condiciones previstas por la norma.
Además, el fabricante o titular del registro sanitario debe investigar el evento y elaborar los informes de investigación inicial, seguimiento y final. La investigación debe establecer la relación causal entre el dispositivo y el evento, además de considerar la evaluación del riesgo y las acciones correctivas o preventivas.
Controla cada plazo de reporte
¿Se te complica controlar los plazos de tecnovigilancia con hojas de cálculo? QS CMMS permite registrar eventos, asociar evidencia y mantener trazabilidad digital para que el equipo tenga control sobre cada caso y su fecha límite.
¿Quién conforma cada estructura de reporte?
La resolución diferencia las estructuras según el tipo de organización:
deben conformar una Comisión Técnica de Tecnovigilancia. Esta comisión tiene coordinador, secretario técnico y vocales técnicos. Su reunión ordinaria debe realizarse una vez al mes.
deben conformar un equipo de Tecnovigilancia, encargado de gestionar los reportes y remitirlos a las instancias correspondientes.
deben implementar una Unidad de Tecnovigilancia (UTV) con uno o más profesionales de la salud relacionados con dispositivos médicos.
Los profesionales de la salud también tienen responsabilidad individual: deben notificar los eventos adversos a la comisión del establecimiento o, si esta no existe, al CNTV correspondiente.
Qué debe quedar documentado (y por cuánto tiempo)
La norma exige que determinados actores mantengan un registro detallado y un sistema de archivo físico o digital de los reportes de eventos adversos durante al menos 5 años. Esta obligación aparece tanto para establecimientos que manejan dispositivos médicos como para titulares de registro sanitario y las Unidades de Tecnovigilancia.
En la práctica, conservar un reporte no significa guardar únicamente el formulario enviado. La investigación puede incluir información sobre el dispositivo, análisis del evento, relación causal, evaluación del riesgo, medidas correctivas, medidas preventivas y documentación de seguimiento.
Para dispositivos implantables existe además la tarjeta de implante, cuyo objetivo es mantener la trazabilidad entre paciente y dispositivo. La norma exige información como identificación del paciente, establecimiento donde se realizó el implante, fecha, identificación del dispositivo, lote o serie, fabricante, importador y registro sanitario, además del UDI cuando aplique.
No debe confundirse este registro de tecnovigilancia con la llamada “hoja de vida del equipo biomédico” utilizada en otros marcos regulatorios. Para ARCSA, la obligación relevante aquí es el registro detallado de eventos adversos y su archivo por cinco años.
Riesgos de no cumplir
El incumplimiento puede tener consecuencias administrativas. El artículo 37 establece que, una vez investigado un evento adverso y detectados incumplimientos o fallas de calidad o seguridad que hayan producido muerte o deterioro grave de la salud, ARCSA puede iniciar un expediente administrativo para imponer sanciones al titular del registro sanitario conforme a la Ley Orgánica de Salud.
Sin embargo, el riesgo real va mucho más allá de una eventual multa económica. Una gestión deficiente en la trazabilidad de los datos acarrea problemas operativos críticos:
- Dificulta la reconstrucción cronológica del incidente adverso.
- Retrasa la aplicación de acciones correctivas urgentes.
- Entorpece los canales de comunicación obligatorios con el fabricante internacional.
- Debilita la postura técnica y la evidencia de la organización ante una inspección de control posterior.
Tecnovigilancia no es lo mismo que mantenimiento de equipos
En Ecuador existen dos obligaciones distintas que suelen mezclarse:
La tecnovigilancia se ocupa de la vigilancia de riesgos relacionados con dispositivos médicos y de la notificación, investigación y gestión de eventos adversos.
El mantenimiento biomédico pertenece a otro ámbito regulatorio. El Acuerdo Ministerial 0224-2018 corresponde al Manual Gestión de Mantenimiento de Equipos Biomédicosy aparece dentro de la normativa publicada por ACESS. Además, los instrumentos de inspección de ACESS incluyen como requisito conocer y aplicar el cronograma de mantenimiento preventivo de equipos biomédicos.
| Proceso | Qué gestiona | Marco/autoridad principal |
|---|---|---|
| Tecnovigilancia | Eventos adversos y riesgos asociados a dispositivos médicos | ARCSA / CNTV |
| Mantenimiento biomédico | Conservación y funcionamiento técnico de los equipos | Ministerio de Salud Pública / ACESS |
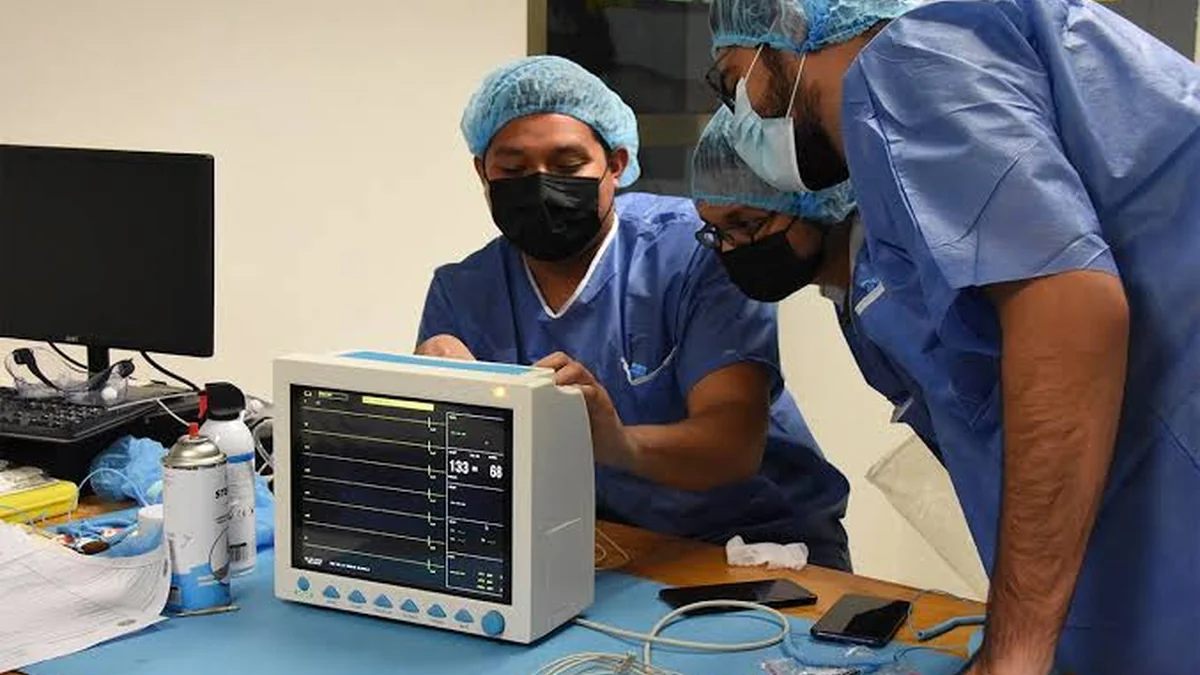
En términos operativos: cumplir con tecnovigilancia no te exime de mantener actualizado tu programa de mantenimiento para los procesos de ACESS, y cumplir mantenimiento tampoco sustituye las obligaciones de tecnovigilancia ante ARCSA.
Integra evidencia sin perder el contexto regulatorio
¿Tu equipo gestiona tecnovigilancia y mantenimiento preventivo en sistemas separados? Centraliza la operación técnica, las evidencias y los procesos de cumplimiento en una plataforma orientada a ingeniería clínica.
Preguntas frecuentes
¿Qué pasa si mi hospital no tiene Comisión Técnica de Tecnovigilancia?
Los hospitales de segundo y tercer nivel deben conformarla. La resolución establece esta estructura como obligatoria y asigna funciones específicas de reporte, análisis, seguimiento y capacitación.
¿La tecnovigilancia aplica a clínicas privadas pequeñas o solo a hospitales grandes?
No se limita a hospitales grandes. Los establecimientos del primer nivel deben conformar un equipo de Tecnovigilancia y reportar los eventos que cumplan los criterios establecidos por la norma.
¿Cuál es la diferencia entre ARCSA y ACESS?
ARCSA, mediante el CNTV, gestiona el Sistema Nacional de Tecnovigilancia. ACESS tiene competencias sobre habilitación, inspección y permisos de funcionamiento de establecimientos y servicios de salud.
¿Debo reportar un evento adverso aunque el dispositivo no haya sido usado aún en un paciente?
No necesariamente al UZTV o CNTV. La norma exime expresamente los casos en que un usuario encuentra un defecto o mal funcionamiento antes de utilizar el dispositivo en un paciente. Sin embargo, debe comunicarse directamente al titular del registro sanitario. Si posteriormente cambia la tendencia o aumenta la frecuencia de los eventos, la situación debe notificarse conforme a la norma.
Conclusión: Cómo la trazabilidad digital facilita el cumplimiento
La carga operativa de la tecnovigilancia aparece en tres puntos concretos: plazos, evidencia y seguimiento. La normativa exige conservar registros durante cinco años y trabajar con plazos diferenciados de 48 horas, 10 días y 30 días, dependiendo del evento.
Un CMMS especializado puede ayudar a convertir esos requisitos en flujos controlables: registrar el evento, identificar el dispositivo involucrado, asociar documentos y evidencias, asignar responsables, controlar fechas límite y mantener un historial de las acciones ejecutadas.
La ventaja frente a Excel o papel no está únicamente en almacenar información. Está en relacionar los datos. Un reporte puede quedar conectado con el equipo involucrado, órdenes de trabajo, intervenciones técnicas, documentos, responsables y acciones posteriores.
QS integra dentro de sus funcionalidades el registro de eventos de tecnovigilancia y utiliza conceptos como tecnovigilancia proactiva, junto con evidencia digital y trazabilidad de la operación.
Esto permite que ingeniería clínica no tenga que reconstruir manualmente la historia del evento cada vez que necesita responder una consulta. La evidencia queda asociada al proceso que la generó.
Este contenido es informativo y no sustituye la normativa oficial publicada en el Registro Oficial, los instructivos vigentes de ARCSA ni la asesoría legal sanitaria aplicable a cada institución. Antes de adoptar un procedimiento, consulta directamente la Resolución ARCSA-DE-2023-016-AKRG y sus documentos operativos.
Convierte cada reporte en evidencia auditable
Convierte cada reporte de evento adverso en evidencia auditable. Con QS CMMS puedes centralizar información técnica, seguimiento y evidencia digital para responder con mayor control cuando ARCSA o ACESS soliciten soportes.
Ingeniería Clínica
Conecta con la Comunidad de Ingeniería Clínica en Latam y mantente actualizado con noticias, eventos y tendencias que están transformando la gestión tecnológica en salud. Una comunidad creada por QS, software biomédico en Colombia.